脊髄性筋萎縮症の真実|初期症状と新薬ゾルゲンスマ、早期発見の理由
全身の筋力が徐々に衰えていく原因不明の難病として、長らく恐れられてきた脊髄性筋萎縮症(SMA)。国の指定難病3に指定されているこの疾患は、かつて「歩行能力を失い、乳幼児期に呼吸不全に至る極めて過酷な病」と位置づけられていました。しかし2026年現在の医療現場では、革新的な遺伝子治療薬や分子標的薬の相次ぐ実用化により、その治療風景が根底から覆りつつあります。
なぜ今、新生児スクリーニングをはじめとする早期発見が社会全体でこれほど強く叫ばれているのか。本稿では、発症の原因や乳幼児・成人に現れる初期症状の兆候、ゾルゲンスマやスピンラザといった画期的な新薬がもたらした治療最前線から、高額な薬価のリアルな制度設計まで、取材現場のファクトをもとに客観的かつ詳細に解き明かします。
📌 【この記事の重要ポイントまとめ】
- 要点1:脊髄性筋萎縮症(SMA)は運動ニューロンの変性で筋萎縮が進む指定難病だが、遺伝子治療薬の登場で進行抑制や機能改善が可能になった。
- 要点2:運動神経細胞の破壊は一度進むと元に戻らないため、症状が出る前に治療を開始する「新生児スクリーニング」の成否が予後を分ける。
- 要点3:1億円を超える高額薬価には指定難病や乳幼児医療費助成のセーフティネットが存在し、成人期発症を含めた社会的な支援体制が整いつつある。
【病態と原因】脊髄性筋萎縮症(SMA)とは何か?運動ニューロン変性と遺伝のメカニズム
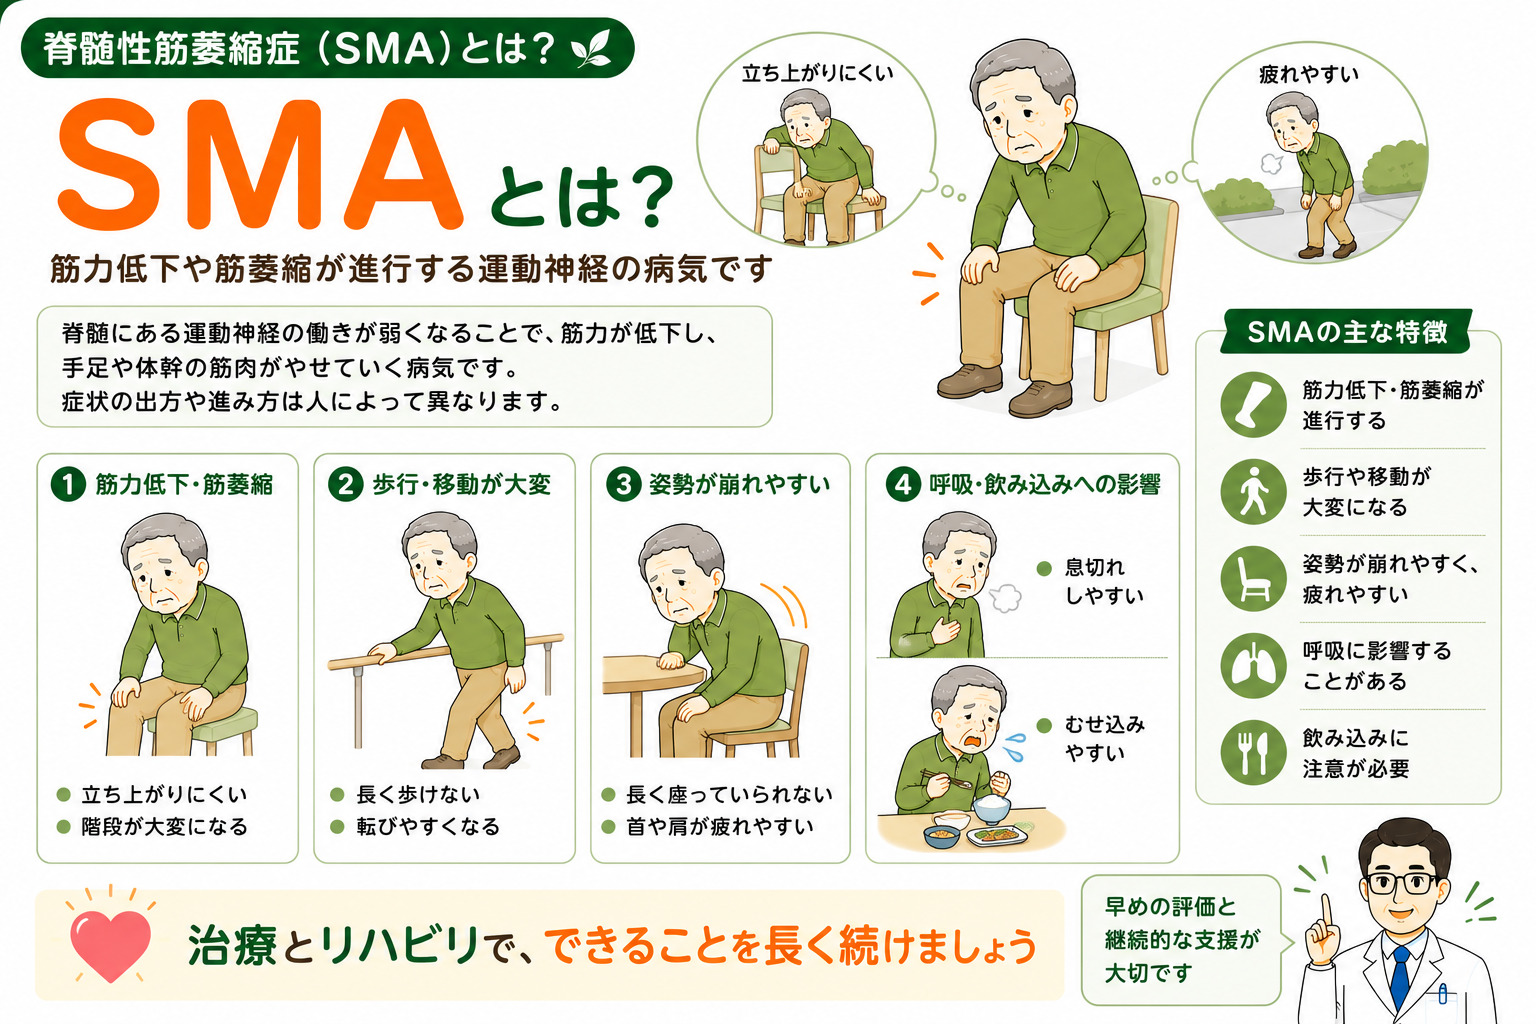
脊髄性筋萎縮症(SMA: Spinal Muscular Atrophy)は、脊髄の前角にある運動ニューロン(神経細胞)が徐々に変性・消失することで、脳から筋肉への指令が届かなくなり、体幹や四肢の筋肉が萎縮していく病気です。筋萎縮性側索硬化症(ALS)と同じ運動ニューロン病の範疇に属し、国の指定難病3に認定されています。
その根本的な発症原因は、遺伝子の変異にあります。ヒトが運動神経細胞を維持するために不可欠な「SMN(サバイバル・モーター・ニューロン)タンパク質」を作り出すSMN1遺伝子が、生まれつき欠失または変異していることで十分なタンパク質が生成されなくなります。その結果、運動神経が急速に脆弱化し、筋肉を動かすシグナルが途絶えてしまうのです。
遺伝形式は「常染色体潜性遺伝(劣性遺伝)」をとります。両親ともに保因者(キャリア)であった場合、4分の1の確率で子どもが発症します。保因者自身には一切の症状が現れないため、家族歴がない家庭で突然子どもが発症するケースが珍しくありません。国内の統計データでも、保因者の頻度はおよそ40人から50人に1人と推定されており、決して一部の特殊な家系に限られた病理ではないという認識が不可欠です。

【初期症状と病型分類】乳幼児の脱力から成人期の筋力低下まで
脊髄性筋萎縮症は発症する年齢と獲得できた最大運動機能によって、大きく0型からIV型までの5つのタイプに分類されます。発症時期が早いほど重症化しやすく、発症時期が遅いほど進行は緩徐になる特徴があります。
最も頻度の高いI型(乳児型・ウェルドニッヒ・ホフマン病)は、生後6か月未満で発症します。典型的な初期症状として現れるのが、抱き上げたときに体が異常に柔らかくぐにゃりとする「フロッピーインファント(低緊張乳児)」と呼ばれる状態です。周囲の同月齢児と比べて首のすわりが遅い、手足をバタバタと活発に動かさない、泣き声や母乳を吸う力が弱いといったサインで見つかります。あおむけに寝かせた際に両足が外側に開く「カエル足」や、舌が小刻みに波打つように震える「舌の線維束性収縮」もSMA特有の重要な観察ポイントです。
一方で、見過ごされがちなのが成人期に自覚症状が現れるIV型です。20歳以降や中高年になってから「階段を上るときに手すりが必要になった」「重い荷物を持ち上げにくくなった」「つまずきやすくなった」といった緩やかな四肢近位筋の筋力低下で始まります。加齢による体力低下や腰椎疾患、あるいはギラン・バレー症候群などと誤認され、確定診断に至るまで数年間も複数の診療科を転々とする「診断の遅れ」が現場で長年の課題視されてきました。
一体なぜ今、早期発見が叫ばれているのか?不可逆的な神経細胞死と新生児スクリーニングの真実
小児医療や難病対策の現場において、これほどまでに「一刻も早い早期発見」が叫ばれるようになった背景には、神経変性疾患が持つ過酷な生物学的宿命があります。一度脱落・死滅してしまった脊髄の運動神経細胞は、現代の最先端医学をもってしても再生させることが極めて困難だからです。
特に乳幼児に好発する重症型の場合、生後数か月の間に運動神経細胞の半分以上が急速に失われていきます。かつては、親が子どもの異変に気づき、専門病院を受診して確定診断が下りた段階で、すでに神経脱落が不可逆的な領域まで進んでしまっているケースが大半を占めていました。小児科専門医の取材現場でも「症状が出てからでは、失われた運動機能を完全に取り戻すことは難しい。しかし、発症する前の無症状期に治療を開始できれば、同世代の子どもたちと同じように歩行機能を獲得できる可能性が格段に高まる」との証言が一致しています。
この「時間との闘い」に終止符を打つ切り札として導入が進んだのが、拡大新生児スクリーニング検査です。生後数日間の新生児から採取した微量の血液を用いてSMN1遺伝子の欠失を調べる検査であり、発症の兆候が現れる前に疾患を突き止め、即座に治療へつなげる体制が全国の自治体で整備されてきました。親の手記や特番インタビューでも「スクリーニングを受けていなければ、歩くことすら諦めていたかもしれない。早期の決断が我が子の未来を救った」という切実な声が寄せられており、早期発見はもはや単なる予防医療の枠を超え、患者の生涯の運動機能を決定づける絶対的条件となっています。
【治療最前線】ゾルゲンスマ・スピンラザ・エブリスディの徹底比較と薬価の実情
2017年以前、SMAに対する根本的な治療薬は世界中に1つも存在せず、対症療法や呼吸管理、リハビリテーションに頼るしかありませんでした。しかし現在では、異なる作用機序を持つ3つの画期的な治療薬が保険適用され、患者の病型や生活背景に合わせた選択が可能になっています。
治療の先駆けとなった「スピンラザ(一般名:ヌシネルセン)」は、体内に残された予備遺伝子であるSMN2遺伝子からのタンパク質産生を増強するアンチセンス核酸医薬品です。脊髄腔内へ定期的に注射投与します。これに続き、2020年に登場した「ゾルゲンスマ(一般名:オナセムノジーン アベパルボベク)」は、正常なSMN1遺伝子を無毒化したアデノ随伴ウイルスベクターに搭載し、点滴で一度だけ投与する革新的な遺伝子補充療法です。さらに、自宅で毎日の経口投与が可能な「エブリスディ(一般名:リスジプラム)」も広く普及しています。
| 項目 | 詳細・数値データ | 一般的な基準・相場 | 編集部の見解・評価 |
|---|---|---|---|
| ゾルゲンスマ (遺伝子治療用製品) | 公定薬価:約1億6,700万円 対象:2歳未満(抗AAV9抗体陰性) 投与:一生に一度の静脈点滴 | 日本国内の医薬品として最高額水準 | 単回投与で根本的な欠失遺伝子を補完。発症前投与での運動発達効果は極めて高いが、適応基準と投与タイミングの厳密な見極めが必須。 |
| スピンラザ (核酸医薬品) | 薬価:1本約900万円前後 投与:腰椎穿刺による髄注 頻度:初回導入後、4か月ごと継続 | 難病治療における定期的注射製剤 | 臨床データが豊富で乳幼児から成人まで幅広く使用可能。定期的な入院・腰椎穿刺に伴う患者の身体的負担をどう軽減するかが論点。 |
| エブリスディ (小分子スプライシング修飾薬) | 薬価:体重に応じて変動(粉末・経口液) 投与:1日1回経口または胃ろう投与 | 在宅療養で完結する経口薬 | 通院注射の負担がなく、脊柱変形で髄注が困難な患者にも投与可能。在宅主体の治療生活を支える選択肢として利便性が突出。 |
| 患者自己負担額 (公的支援適用後) | 小児:自治体助成により実質無料〜数千円 成人:指定難病受給者証で月上限5,000円〜30,000円程度 | 3割負担であれば数千万円の自己負担が発生する計算 | 高額療養費制度や難病医療費助成が機能しているため、薬価の天文学的数字がそのまま家計崩壊に直結することはない。 |
メディアで「1回1億6,000万円超の薬」とセンセーショナルに報じられると、一般家庭には手の届かない治療法のように受け取られがちです。しかし現実には、日本の国民皆保険制度、高額療養費制度、そして小児慢性特定疾病医療費助成や指定難病制度の重層的なセーフティネットが存在するため、患者世帯が億単位の請求を受けることはありません。日本の医療保障制度が生命の平等を支えている現場の実態を正しく知る必要があります。
一般に知られていない盲点とネットの誤解|寿命の短縮説と成人患者のリアル
インターネット上の掲示板やSNSでは、過去の古い医学情報を鵜呑みにした誤解が根強く残っています。その最たるものが「脊髄性筋萎縮症を発症すると、寿命が極端に短くなり成人まで生きられない」という言説です。
確かに新薬が存在しなかった時代、最重症であるI型児の多くは生後2歳までに呼吸不全で命を落としていました。しかし、適切な人工呼吸管理技術の進歩と、前述の分子標的薬・遺伝子治療の普及によって、生命予後(寿命)は劇的に改善しています。早期に治療を開始した子どもたちの多くが呼吸器を回避し、首すわりや座位保持、さらには自立歩行を獲得して就学を迎えるケースが日常的な光景となりつつあります。
もうひとつの深刻な盲点が、「SMAは子どもの病気であり、大人には関係ない」という偏見です。III型やIV型のように、成人期になってから発症・悪化する患者は少なくありません。さらに、かつて小児期に発症した子どもたちが新薬とケアによって成人へと成長する「キャリーオーバー」の患者数も着実に増加しています。小児科から成人診療科(神経内科など)への移行医療体制や、成人患者の就労支援、パーソナルアシスタントの確保といった社会構造のアップデートこそが、いま真に問われている現場の課題です。

【実態検証】利用者の生の声と現場目線で見えたリアル
取材を通じて浮き彫りになるのは、医療技術の進展という明るい側面と、日々の生活を支える介護現場の壮絶な現実との乖離です。
「新薬のおかげで子どもの腕が持ち上がるようになり、車いすのジョイスティックを自分で操作できるようになった瞬間は涙が止まりませんでした。しかし、毎日の吸引や夜間の体位変換、学校での医療的ケア児対応を巡る教育委員会との折衝など、親にのしかかる肉体的・精神的疲労は新薬だけでは解決しません」
ある患者家族の手記に記されたこの言葉は、難病療養のリアルを雄弁に物語っています。治療薬は「運動機能の不可逆的な喪失」を食い止める強力な武器ですが、日常生活におけるバリアフリー環境の不備や、レスパイトケア(介護者の一時休止)を提供するショートステイ拠点の不足は依然として深刻です。新薬の劇的な効果を手放しで称賛するだけでなく、患者とその家族を取り巻く生活の質(QOL)を底上げする地域社会の受容力が強く求められています。
【プロの結論】家族社会学・共依存の視点から見出すべき教訓
難病児や難病患者を抱える家庭において、しばしば見落とされるのが「過剰適応と共依存の心理的トラップ」です。母親や父親が「自分がすべてを犠牲にしてこの子を守らなければならない」という強い自己犠牲の使命感に囚われ、外部の支援を拒絶して家庭内でケアを完結させようとする現象が散見されます。
家族社会学の観点から見ても、固定的な介護役割は家庭内での心理的バウンダリー(境界線)を融解させ、介護者の心身を確実に疲弊させます。持続可能な治療と療養生活を成立させるための判断基準は明確です。外部の福祉サービスや訪問看護、地域コミュニティを「家族の代わり」ではなく「家族の自立を保つための必須インフラ」と位置づけ、早期から頼る勇気を持つことです。孤立無援の献身は決して美徳ではなく、長期的なリスクであることを銘記すべきです。
【脊髄性筋萎縮症】に関するよくある質問(FAQ)
Q1:両親にまったく症状がないのに、子どもが脊髄性筋萎縮症を発症することはありますか?
A1:十分にあり得ます。SMAは常染色体潜性遺伝(劣性遺伝)の疾患であり、両親がそれぞれ病気の遺伝子を1つずつ持っている「無症状の保因者」である場合、発症者と同じ遺伝的特徴が子どもに現れる確率は25%です。保因者自体は日本国内でも40〜50人に1人の割合で存在するため、血縁者に患者がいなくても突然発症することは珍しくありません。
Q2:1億円以上もする新薬(ゾルゲンスマなど)の費用を、一般家庭が支払うことは可能ですか?
A2:自己負担が億単位になることはありません。日本の公的医療保険制度には「高額療養費制度」があり、さらに小児慢性特定疾病医療費助成や指定難病制度が適用されるため、所得に応じた一定の自己負担上限額(月額数千円〜数万円程度)が設定されます。多くの自治体では子どもの医療費助成も充実しており、実質的な窓口負担は大幅に減免されます。
Q3:成人が足の筋力低下やつまずきやすさを感じた場合、何科を受診すべきですか?
A3:まずは「脳神経内科(神経内科)」を受診してください。脊髄性筋萎縮症のIV型やIII型は進行が緩やかであるため、整形外科で腰椎や関節の加齢性疾患と診断されて見過ごされるケースが多々あります。専門の神経内科医による筋電図検査や遺伝子検査を受けることが、確実な早期診断への第一歩となります。
まとめ:希望が拓かれた難病治療と私たちが知るべき備え
かつては有効な治療法がなく、絶望とともに受け止められていた脊髄性筋萎縮症は、分子標的薬や遺伝子治療の登場により「コントロール可能な疾患」へと変貌を遂げました。その変革の恩恵を最大化するための唯一の鍵が、神経細胞が破壊される前の「早期発見と迅速な治療介入」です。
新生児マススクリーニングの拡充によって、発症前に治療を開始し、歩行や自立した生活を獲得する子どもたちは確実に増えています。同時に、診断がつかずに苦しんできた成人患者にも新たな治療選択肢が開かれています。医学の進歩を正しく理解し、高額薬価に対する誤った偏見を解き、社会全体で患者と家族を支える基盤を固めていくことこそが、いま求められている姿勢です。 (出典: 脊髄 性 筋 萎縮 症(Yahoo!ニュース))
Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。
